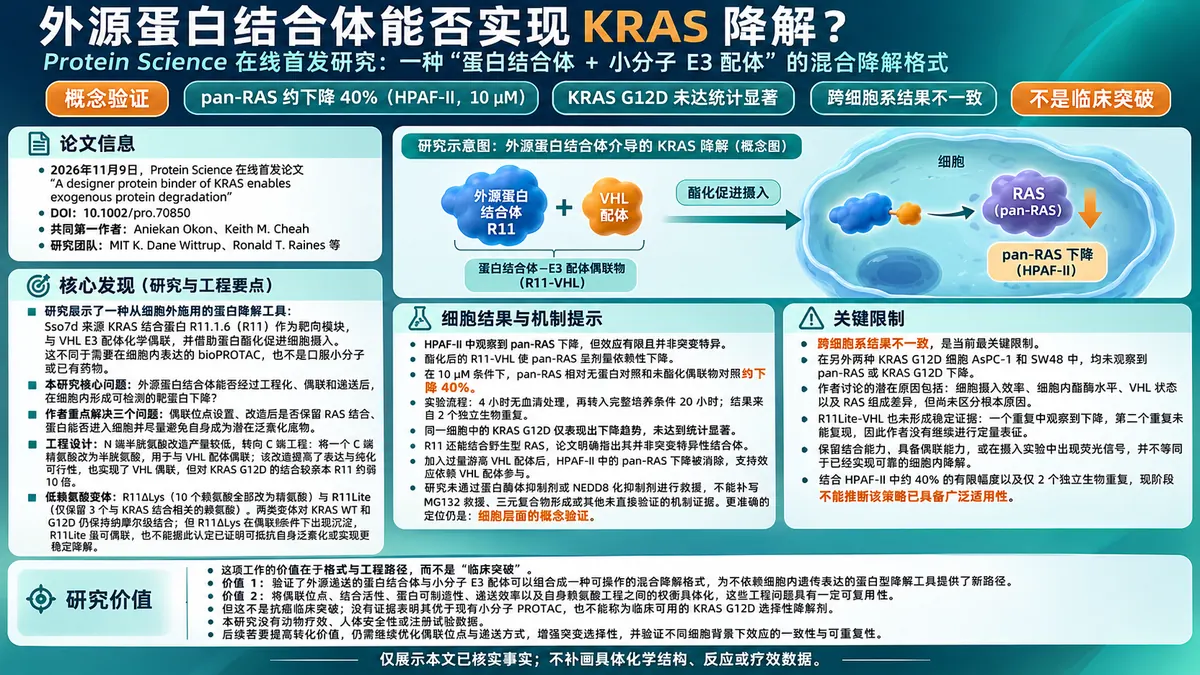
2026年11月9日,Protein Science在线首发论文“A designer protein binder of KRAS enables exogenous protein degradation”,DOI为10.1002/pro.70850。Aniekan Okon、Keith M. Cheah共同第一作者,研究来自MIT K. Dane Wittrup、Ronald T. Raines等团队。论文展示了一种从细胞外施用的蛋白降解工具:以Sso7d来源的KRAS结合蛋白R11.1.6(R11)为靶向模块,与VHL E3配体进行化学偶联,再借助蛋白酯化促进细胞摄入。
这一设计与需要在细胞内表达的bioPROTAC不同,也不是口服小分子或已有药物。它更接近一种“蛋白结合体+小分子E3配体”的混合格式,核心问题不是证明临床疗效,而是回答外源蛋白结合体能否经过工程化、偶联和递送后,在细胞内形成可检测的靶蛋白下降。
从结合蛋白到可偶联降解工具:工程上先解决三个问题
作者首先面对三个设计难点:在哪里设置可控的化学偶联位点;偶联和改造后能否保留对RAS的结合;以及蛋白能否进入细胞,同时避免结合蛋白自身成为潜在泛素化底物。N端半胱氨酸改造的产量较低,因此团队转向C端工程,将一个C端精氨酸改为半胱氨酸,以便与VHL配体偶联。
这一改造提高了表达与纯化可行性,也实现了VHL偶联,但存在明确代价:对KRAS G12D的结合相较亲本R11约弱10倍。这里的“10倍”代表亲和力损失,而不是新蛋白性能提升。论文同时测试了降低赖氨酸数量的两类变体:R11ΔLys将全部10个赖氨酸改为精氨酸;R11Lite则只保留3个与KRAS结合相关的赖氨酸。两类变体对KRAS WT和G12D仍保持纳摩尔级结合,但完全去赖氨酸的R11ΔLys在偶联条件下出现沉淀,R11Lite虽可偶联,也不能据此认定其已经证明能抵抗自身泛素化或实现更稳定的降解。
HPAF-II中观察到pan-RAS下降,但效应有限且并非突变特异
在HPAF-II细胞中,酯化后的R11-VHL使pan-RAS呈剂量依赖性下降。10 μM条件下,pan-RAS相对无蛋白对照和未酯化偶联物对照约下降40%。实验流程为先进行4小时无血清处理,再转入完整培养条件20小时;该结果来自两个独立生物重复。
需要特别区分的是,论文中同一细胞里的KRAS G12D仅表现出下降趋势,但未达到统计显著。因此,这项研究不能被表述为“KRAS G12D被有效特异性降解”,也不能把pan-RAS约40%的下降误写成肿瘤抑制率。R11本身还能结合野生型RAS,论文也明确指出其并非突变特异性结合体。
机制方面,加入过量游离VHL配体后,HPAF-II中的pan-RAS下降被消除,这一竞争实验支持效应依赖VHL配体参与。不过,本研究采用的是游离配体竞争,并未通过蛋白酶体抑制剂或NEDD8化抑制剂进行救援,因此不能补写MG132救援、三元复合物形成或其他论文未直接验证的机制证据。更准确的定位仍是细胞层面的概念验证。
跨细胞系结果不一致,是当前最关键限制
这项工作的限制非常明确。在另外两种KRAS G12D细胞AsPC-1和SW48中,研究者均未观察到pan-RAS或KRAS G12D下降。作者讨论的潜在原因包括细胞摄入效率、细胞内酯酶水平、VHL状态以及RAS组成差异等,但目前尚未区分哪一个因素是根本原因。
R11Lite-VHL也未形成稳定证据:一个重复中观察到下降,第二个重复未能复现,因此作者没有继续进行定量表征。这说明保留靶蛋白结合能力、具备偶联能力或在摄入实验中出现荧光信号,并不等同于已经实现可靠的细胞内降解。结合HPAF-II中约40%的有限幅度以及仅两个独立生物重复,现阶段也不能推断该策略已具备广泛适用性。
研究价值在于格式与工程路径,而不是“临床突破”
从PROTAC与靶向蛋白降解行业视角看,这篇论文的价值主要有两点。第一,它验证了外源递送的蛋白结合体与小分子E3配体可以被组合成一种可操作的混合降解格式,为不依赖细胞内遗传表达的蛋白型降解工具提供了新的设计路径。第二,它把偶联位点、结合活性、蛋白可制造性、递送效率以及自身赖氨酸工程之间的权衡具体化,这些工程问题具有一定可复用性。
但这并不是抗癌临床突破,也没有证据表明其优于现有小分子PROTAC,更不能把它称为临床可用的KRAS G12D选择性降解剂。本研究没有动物疗效、人体安全性或注册试验数据。后续若要提高转化价值,仍需继续优化偶联位点与递送方式,增强突变选择性,并验证不同细胞背景下效应的一致性与可重复性。
配图说明:海报为AI主题示意,40%为HPAF-II细胞中pan-RAS水平变化,不代表KRAS G12D选择性降解或临床疗效。 配图仅为AI主题示意,不是论文原图或实验数据。